MedTech Europe подвела итоги реформы регламентов MDR/IVDR и внедрения совместной оценки технологий
Европейская ассоциация MedTech Europe опубликовала сводный отчет о ходе реформы регламентов о медицинских изделиях (MDR) и медицинских изделиях для диагностики in vitro (IVDR), а также о первых…
Реформа MDR/IVDR и первые JCA: что меняется для пациента за пределами ЕС
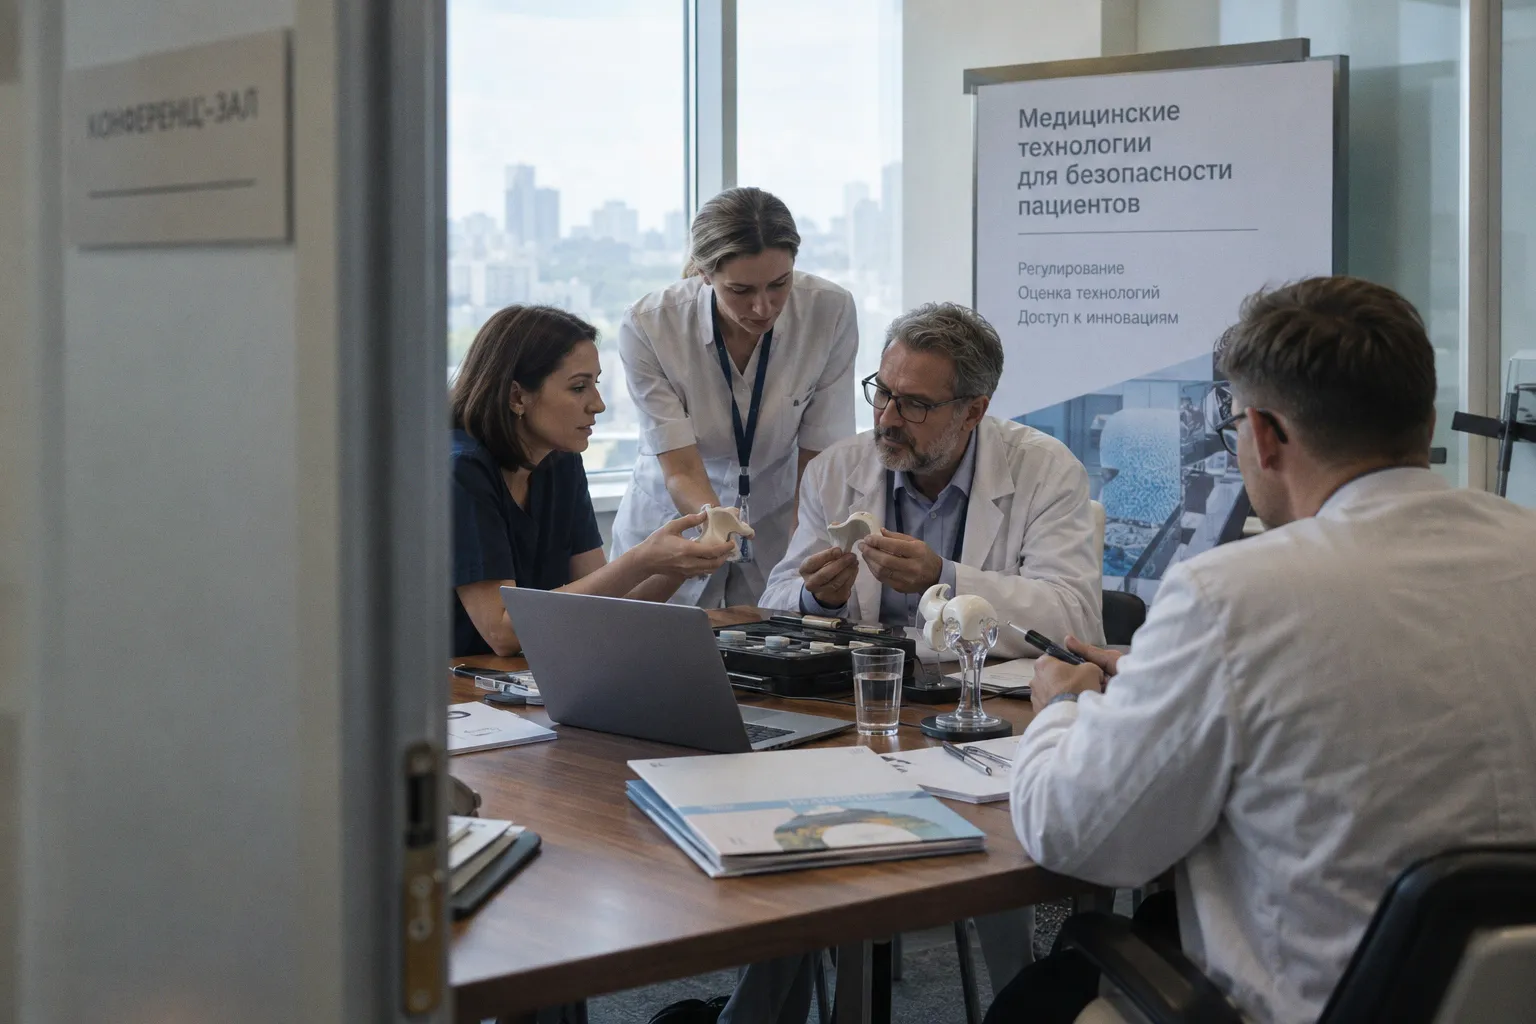
Европейская ассоциация MedTech Europe опубликовала сводный отчет о ходе реформы регламентов о медицинских изделиях (MDR) и медицинских изделиях для диагностики in vitro (IVDR), а также о первых результатах работы механизма совместных клинических оценок — Joint Clinical Assessments, JCA. По данным ассоциации, упрощение сертификационных процедур не должно снижать требований к доказательной базе по безопасности. Для аудитории, выбирающей клинику за пределами ЕС, эти новости — точка отсчета: европейские стандарты остаются ориентиром для глобального рынка медицинских изделий, от маммографов до хирургических инструментов.
Что меняется в регулировании
MDR и IVDR — регламенты ЕС, по которым медицинские изделия получают маркировку CE. Эта маркировка подтверждает, что продукт прошел клиническую оценку соответствия и пост-маркетинговое наблюдение по одной из наиболее строгих в мире процедур. Большинство международных производителей — поставщиков оборудования в клиники Юго-Восточной Азии — ориентируются именно на эти требования при формировании регистрационного досье.
В отчете MedTech Europe выделяет три узла реформы.
Пропорциональный подход на протяжении жизненного цикла. Регуляторная нагрузка должна соответствовать классу риска изделия и меняться по мере накопления реальных клинических данных, а не оставаться неизменной от момента регистрации до снятия с производства.
Расширение перечня WET. Еврокомиссия добавила около 55 категорий медицинских изделий в список well-established technologies — давно применяемых технологий с подтвержденным профилем безопасности. По данным MedTech Europe, мера поддержит доступность рутинного оборудования, но не заменяет более широкой реформы регламента.
Запуск JCA. В обязательную межстрановую процедуру совместных клинических оценок на уровне ЕС вошли первые два медицинских изделия. Глава индустриального направления MedTech Europe Хесус Руэда Родригес в интервью MedTech Strategist указал, что потенциал JCA — в снижении фрагментации рынка, когда одно и то же изделие заново оценивается в каждой стране.
Параллельно Team-NB совместно с MedTech Europe запустили проект цифровизации процедур оценки соответствия MDR/IVDR с бюджетом €4 млн — это меняет сам формат аудита производителей и, косвенно, скорость появления новых изделий на рынке.
Что уточнять в клинике
Для пациента практический вывод из этих новостей сводится к нескольким точкам проверки.
Документация на оборудование. При плановых гинекологических, маммологических и репродуктивных процедурах имеет смысл прямо спросить, какие именно аппараты используются и какой регистрационный статус указан в их паспорте. Маркировка CE, выданная нотифицированным органом ЕС, остается наиболее прозрачным индикатором независимой оценки соответствия.
Разделение понятий «давно применяемая технология» и «инновация с ограниченной клинической базой». Если клиника предлагает метод, для которого пока нет систематических обзоров и долгосрочных данных по безопасности и эффективности, стоит уточнить, на каких именно исследованиях основан протокол — данные производителя, отдельные публикации или рецензируемые систематические обзоры. Перенос в рутинную практику регенеративных и биоматериальных технологий, как отмечает сентябрьский выпуск The Journal of the American Dental Association, до сих пор сдерживается именно разрывом между регистрационным одобрением и реальной клинической доказательной базой.
Готовность клиники обсуждать доказательную базу. Корректный ответ на вопрос об исследованиях — сам по себе диагностический маркер: учреждение, работающее в парадигме доказательной медицины, не избегает таких вопросов и ссылается на конкретные публикации, а не на общие формулировки.
Что отслеживать дальше
В работе остаются несколько точек, которые зададут практическую рамку ближайших лет: финальный текст реформы MDR/IVDR после публикации парламентского проекта доклада; расширение перечня изделий, проходящих через JCA; и результаты проекта цифровизации оценки соответствия, способные изменить процедуру аудита производителей к 2027–2028 году. Все три процесса напрямую не действуют за пределами ЕС, но задают планку клинической доказательности, на которую ориентируются международные производители и аккредитационные органы в других юрисдикциях.